
Wyroby medyczne regenerowane wracają do debaty o MDR
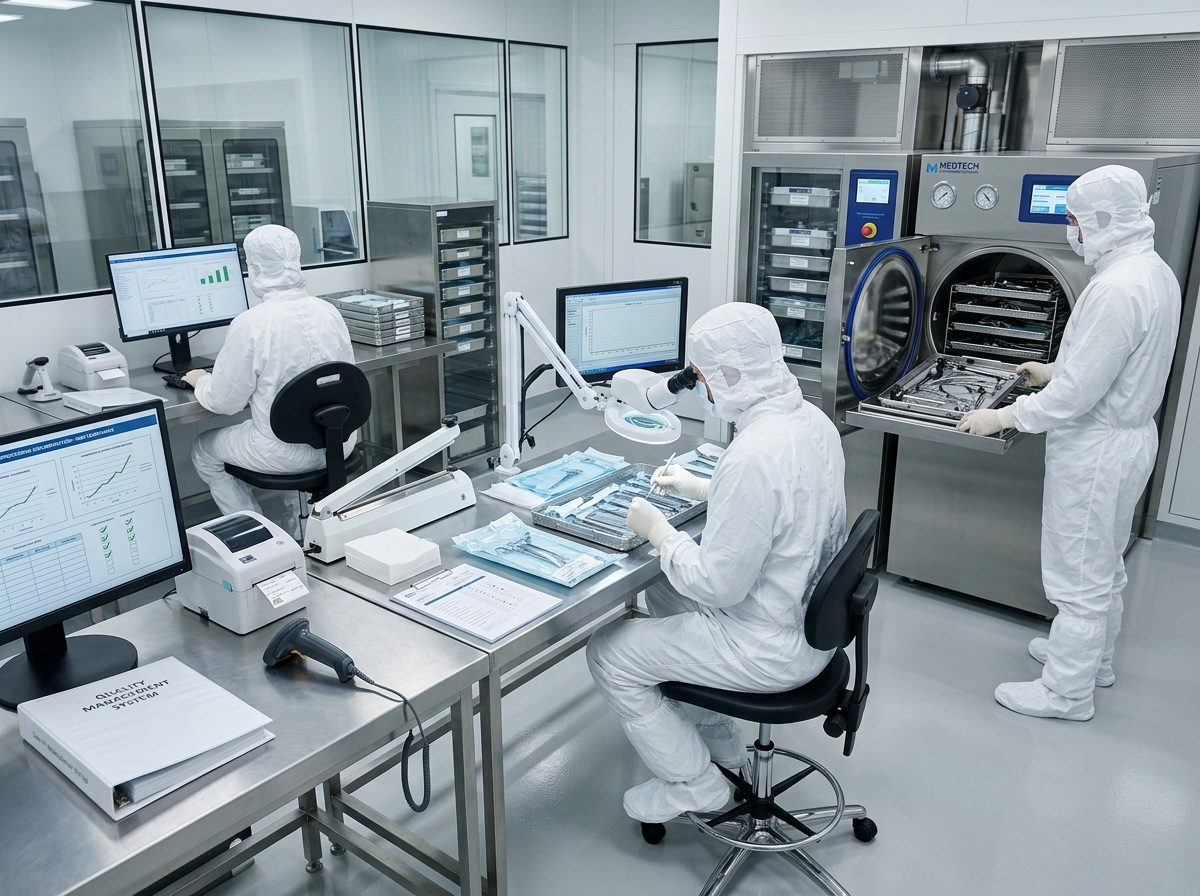
Wyroby medyczne regenerowane ponownie stają się ważnym tematem w debacie o MDR. Izba POLMED wskazuje, że proponowane kierunki zmian mogą zwiększyć znaczenie dyskusji o reprocesingu wyrobów oznaczonych jako single-use, ale bezpieczeństwo takiego procesu zależy od rygorystycznej walidacji, kontroli jakości i jasnej odpowiedzialności za wyrób po regeneracji.
Izba POLMED opublikowała materiał z cyklu „Prawo i Wyroby Medyczne – Legislacja w praktyce” dotyczący wyrobów medycznych regenerowanych. Temat dotyczy reprocesingu, czyli procesu przygotowania określonych wyrobów do ponownego użycia po wcześniejszym zastosowaniu, w tym czyszczenia, dezynfekcji, kontroli, pakowania, sterylizacji i oceny bezpieczeństwa.
Dyskusja jest szczególnie ważna w odniesieniu do wyrobów oznaczonych jako single-use. Pytanie nie dotyczy wyłącznie tego, czy ponowne użycie może obniżyć koszty systemu ochrony zdrowia. Kluczowe jest to, czy dany wyrób może zostać bezpiecznie poddany reprocesingowi, kto bierze odpowiedzialność za taki proces i jakie dane muszą potwierdzać, że po regeneracji nadal spełnia wymagania bezpieczeństwa i działania.
POLMED zwraca uwagę, że proponowane zmiany w MDR mogą prowadzić do większej debaty nad tym, kiedy wyrób rzeczywiście powinien pozostać jednorazowy, a kiedy możliwe jest rozważenie regeneracji w kontrolowanych warunkach. To oznacza zmianę filozofii regulacyjnej: samo oznaczenie single-use może w przyszłości wymagać szerszego uzasadnienia, jeśli regulatorzy będą dążyć do bardziej proporcjonalnego podejścia.
Dla producentów wyrobów medycznych temat jest wrażliwy. Wyrób zaprojektowany jako jednorazowy może nie być przystosowany do ponownego czyszczenia, dezynfekcji, sterylizacji lub użycia. Materiały mogą ulec degradacji, powierzchnie mogą zatrzymywać pozostałości biologiczne, elementy mechaniczne mogą tracić parametry, a konstrukcja może nie pozwalać na pełną kontrolę czystości i funkcjonalności po użyciu.
Dlatego reprocesing nie może być traktowany jako proste „ponowne użycie”. To proces technologiczny i jakościowy, który musi być zwalidowany. Obejmuje analizę materiałów, konstrukcji, pozostałości po użyciu, skuteczności czyszczenia, skuteczności sterylizacji, zmian właściwości mechanicznych, ryzyka biologicznego i wpływu na deklarowane działanie wyrobu.
Z perspektywy działów jakości kluczowe jest pytanie o odpowiedzialność. Jeśli wyrób zostaje poddany regeneracji, trzeba jasno określić, kto odpowiada za bezpieczeństwo produktu po tym procesie. Czy jest to pierwotny producent, podmiot wykonujący reprocesing, placówka medyczna, czy wyspecjalizowana firma zewnętrzna. Bez tej odpowiedzi rynek może wejść w obszar dużej niepewności prawnej i jakościowej.
Reprocesing może być atrakcyjny ekonomicznie i środowiskowo. Szpitale i systemy ochrony zdrowia szukają sposobów ograniczania kosztów oraz ilości odpadów medycznych. Wysokospecjalistyczne wyroby jednorazowego użytku bywają kosztowne, a ich skala zużycia jest duża. Nie oznacza to jednak, że każdy wyrób może być bezpiecznie regenerowany. Oszczędność nie może wyprzedzać walidacji i kontroli ryzyka.
Dla producentów temat może mieć również wymiar strategiczny. Jeśli rynek będzie coraz mocniej pytał o możliwość regeneracji, firmy mogą być zmuszone do dokładniejszego uzasadniania oznaczenia single-use, projektowania wyrobów z myślą o określonym cyklu życia albo jednoznacznego wykazywania, dlaczego reprocesing jest niemożliwy lub niebezpieczny. Może to wpłynąć na dokumentację techniczną, ocenę ryzyka i komunikację z użytkownikami.
Dla dostawców technologii i usług pojawia się potencjalny obszar specjalizacji. Reprocesing wymaga zaplecza do mycia, dezynfekcji, sterylizacji, testów funkcjonalnych, pakowania, dokumentacji i traceability. Jeżeli ten segment będzie rozwijany, wzrośnie znaczenie firm oferujących walidację procesów, systemy sterylizacji, kontrolę czystości, testy materiałowe i dokumentację jakościową.
Z punktu widzenia regulatorów najważniejsze będzie utrzymanie równowagi między bezpieczeństwem a racjonalnym wykorzystaniem zasobów. Wyroby medyczne regenerowane mogą być elementem gospodarki obiegu zamkniętego tylko wtedy, gdy każdy etap procesu jest kontrolowany, udokumentowany i oparty na danych. W przeciwnym razie ryzyko przeniesienia zanieczyszczeń, utraty funkcji wyrobu lub błędu użytkowego może być zbyt wysokie.
Debata o wyrobach regenerowanych pokazuje również, że MDR nie jest wyłącznie zbiorem wymogów formalnych. To system, który wpływa na decyzje projektowe, materiałowe, produkcyjne, środowiskowe i ekonomiczne. Pytanie o reprocesing dotyka całego cyklu życia wyrobu, od projektu, przez użycie, po utylizację albo ewentualne przygotowanie do ponownego zastosowania.
Dla producentów najważniejszy wniosek jest prosty: jeżeli temat wyrobów regenerowanych będzie rozwijany w regulacjach, firmy powinny już teraz analizować, które wyroby są konstrukcyjnie i materiałowo wykluczone z reprocesingu, a które mogłyby potencjalnie być oceniane pod tym kątem. W obu przypadkach potrzebne będą dane, a nie wyłącznie deklaracje.
Opracowanie własne na podstawie:
Izba POLMED
Data publikacji: 28 maja 2026
„Wyroby medyczne regenerowane – oszczędność czy ryzyko?”
Link bezpośredni: https://polmed.org.pl/wyroby-medyczne-regenerowane-oszczednosc-czy-ryzyko/

Czytaj również
Zobacz wszystkie

Informacja profesjonalna (MDR)
Portal przeznaczony jest wyłącznie dla profesjonalistów. Zawarte tu treści o charakterze technicznym i regulacyjnym dotyczą Rozwoju, produkcji oraz certyfikacji wyrobów medycznych i są kierowane do producentów oraz dostawców. Materiały nie są przeznaczone dla osób trzecich, nie stanowią porad medycznych ani ofert dla konsumentów. Wejście do serwisu oznacza potwierdzenie statusu profesjonalisty.