
Triton 1 z FDA 510(k). Badanie robotycznej platformy prowadzono w Tychach
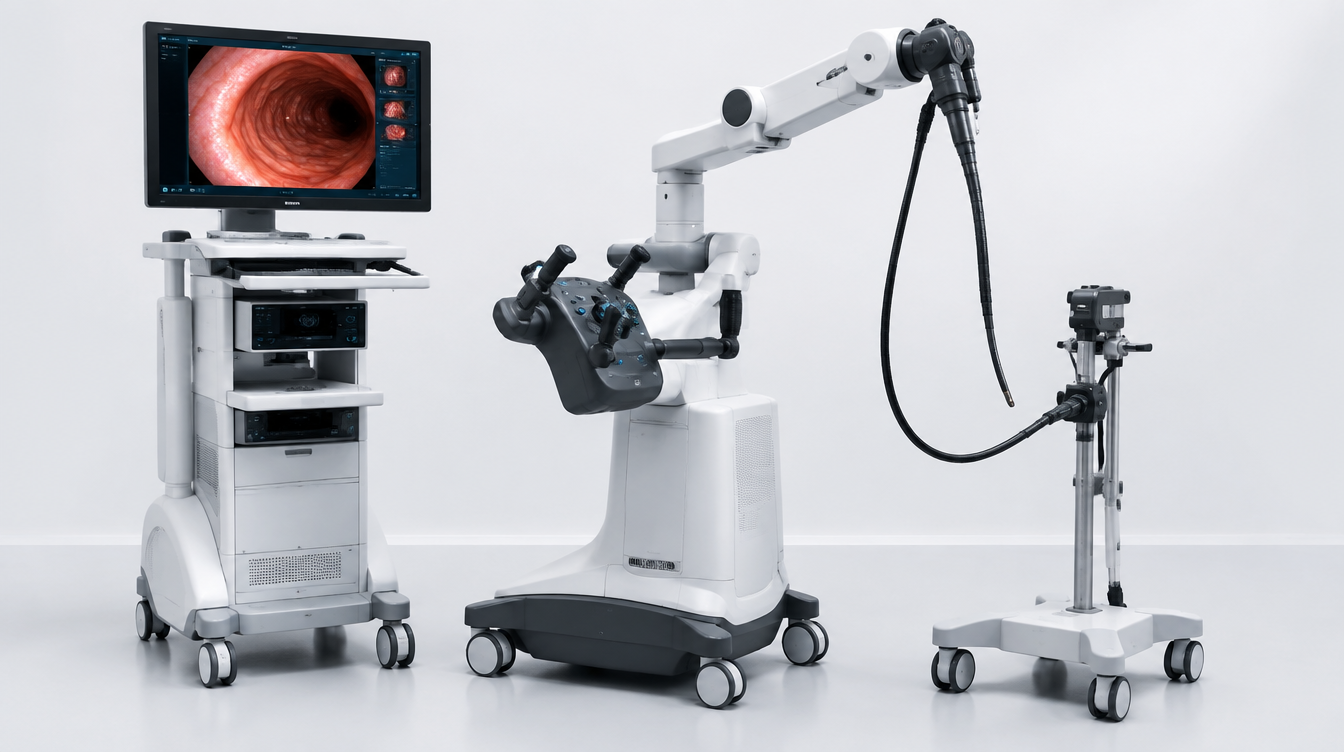
FDA wydała 510(k) clearance dla Triton 1 System firmy Neptune Medical. Urządzenie zostało zaklasyfikowane jako kolonoskop i akcesoria do kolonoskopii, a regulator uznał je za substantially equivalent w ramach procedury 510(k). Polski kontekst rozwoju platformy tworzy badanie CARE I przeprowadzone w H-T Centrum Medycznym w Tychach, obejmujące 50 dorosłych. Decyzja FDA dotyczy rynku amerykańskiego i nie oznacza jeszcze rozpoczęcia komercjalizacji systemu.
FDA wydała decyzję 3 września
Wniosek 510(k) dla Triton 1 System wpłynął do FDA 17 lutego 2026 r. i otrzymał numer K260503. Decyzję wydano 3 września, a w bazie regulatora wynik postępowania określono jako „Substantially Equivalent”. Urządzenie znajduje się w kategorii „Colonoscope And Accessories, Flexible/Rigid”, pod kodem produktowym FDF i regulacją 21 CFR 876.1500.
Nie należy opisywać tej decyzji jako FDA approval. W procedurze 510(k) regulator ocenia, czy zgłaszany wyrób jest zasadniczo równoważny odpowiedniemu legalnie wprowadzonemu na rynek urządzeniu. W przypadku Triton 1 producent otrzymał clearance w tradycyjnej ścieżce 510(k).
Według komunikatu Neptune Medical system jest przeznaczony do procedur diagnostycznych i terapeutycznych w obrębie jelita grubego. Producent rozwija platformę z myślą o robotycznym wsparciu kolonoskopii, w tym procedur przesiewowych, diagnostycznych i bardziej złożonych zabiegów endoskopowych. Firma wskazuje przede wszystkim na zwiększenie stabilności i precyzji prowadzenia endoskopu oraz ograniczenie obciążenia operatora. Są to deklaracje producenta dotyczące założeń technologii.
Integracja robotyki z elastyczną endoskopią zmienia również zakres wyzwań konstrukcyjnych. Oprócz samego toru endoskopowego rośnie znaczenie integracji sterowania, interfejsu operatora i zachowania całej konfiguracji systemu podczas procedury. Z punktu widzenia producenta wymaga to traktowania platformy jako złożonego systemu medycznego, w którym mechanika, elektronika i oprogramowanie muszą działać w sposób powtarzalny i możliwy do zwalidowania.
Badanie CARE I przeprowadzono w Tychach
Polski wątek pojawia się na wcześniejszym etapie rozwoju platformy. Badanie CARE I było prospektywnym, jednoramiennym, nierandomizowanym badaniem first in human prowadzonym w jednym ośrodku. W rejestrze ClinicalTrials.gov jako współpracujący ośrodek wskazano H-T Centrum Medyczne w Tychach, a sponsorem badania był Neptune Medical. Planowana liczba uczestników wynosiła 50.
Wyniki 50-osobowego badania przedstawiono w maju 2026 r. podczas Digestive Disease Week i opublikowano w formie abstraktu w „Gastrointestinal Endoscopy”. Autorami pracy byli Marcin Romańczyk, Tomasz Romańczyk i Jason B. Samarasena.
Według danych przedstawionych przez Neptune Medical, w 14-dniowej obserwacji po procedurze nie odnotowano zdarzeń niepożądanych, a intubację kątnicy osiągnięto w 100 proc. przypadków. Producent podał również wskaźnik wykrywania gruczolaków na poziomie 54,2 proc. oraz brak konieczności zmiany pozycji pacjenta, stosowania ucisku na brzuch lub przejścia na kolonoskopię manualną. Wyniki te pochodzą z wczesnego, jednoramiennego badania obejmującego 50 osób, dlatego nie stanowią bezpośredniego porównania skuteczności systemu z klasyczną kolonoskopią w randomizowanym badaniu kontrolowanym.
Istotna jest również nomenklatura urządzenia. Publiczny rekord ClinicalTrials.gov określa system użyty w CARE I jako Triton 4.0 System, podczas gdy wrześniowa decyzja FDA dotyczy wyrobu Triton 1 System. Dostępne publicznie materiały nie pozwalają jednoznacznie określić, w jakim zakresie obie konfiguracje są technicznie tożsame. Z tego powodu CARE I należy traktować jako etap rozwoju platformy Triton, bez automatycznego utożsamiania badanej konfiguracji z urządzeniem objętym K260503.
Clearance przed komercjalizacją
Komunikat o 510(k) clearance został opublikowany przez Neptune Medical 16 września, niemal dwa tygodnie po samej decyzji FDA. Firma określiła uzyskanie clearance jako kolejny etap na drodze do komercjalizacji platformy.
Na stronie poświęconej systemowi Triton producent nadal wskazuje, że urządzenie nie jest dostępne w sprzedaży w Stanach Zjednoczonych, Unii Europejskiej ani na pozostałych rynkach. Oznacza to, że uzyskanie 510(k) jest istotnym krokiem regulacyjnym, ale na podstawie obecnie dostępnych informacji nie można jeszcze mówić o rozpoczęciu szerokiej sprzedaży systemu.
Dla polskiego sektora Medical Devices istotny jest przede wszystkim udział krajowego ośrodka w pierwszym badaniu klinicznym rozwijanej platformy robotycznej. Historia Triton pokazuje również sekwencję rozwoju złożonego wyrobu medycznego, od badań first in human i zbierania danych klinicznych, przez dalsze iteracje platformy, do uzyskania clearance na jednym z najważniejszych światowych rynków medtech.
Opracowanie własne na podstawie:
- U.S. Food and Drug Administration. 510(k) Premarket Notification K260503, Triton 1 System, 3 września 2026 r.
- Neptune Medical Inc. Neptune Medical Receives FDA Clearance for Triton Robotic Endoscopy System, 3 września 2026 r.
- ClinicalTrials.gov. NCT06935734, Robotic Colonoscopy Using the Triton 4.0 System in Adults for Screening, Surveillance, and Diagnosis of Lower Gastrointestinal Conditions, CARE I.
- Gastrointestinal Endoscopy. Colonoscopy with a Robotic Endoscope (CARE) Study: 50-Patient First-in-Human Experience Using a Novel Robotic Colonoscopy System (Triton), maj 2026 r.

Czytaj również
Zobacz wszystkie

Informacja profesjonalna (MDR)
Portal przeznaczony jest wyłącznie dla profesjonalistów. Zawarte tu treści o charakterze technicznym i regulacyjnym dotyczą Rozwoju, produkcji oraz certyfikacji wyrobów medycznych i są kierowane do producentów oraz dostawców. Materiały nie są przeznaczone dla osób trzecich, nie stanowią porad medycznych ani ofert dla konsumentów. Wejście do serwisu oznacza potwierdzenie statusu profesjonalisty.