
FDA utrzymuje obowiązek 510(k) dla części systemów CAD i CADt w radiologii
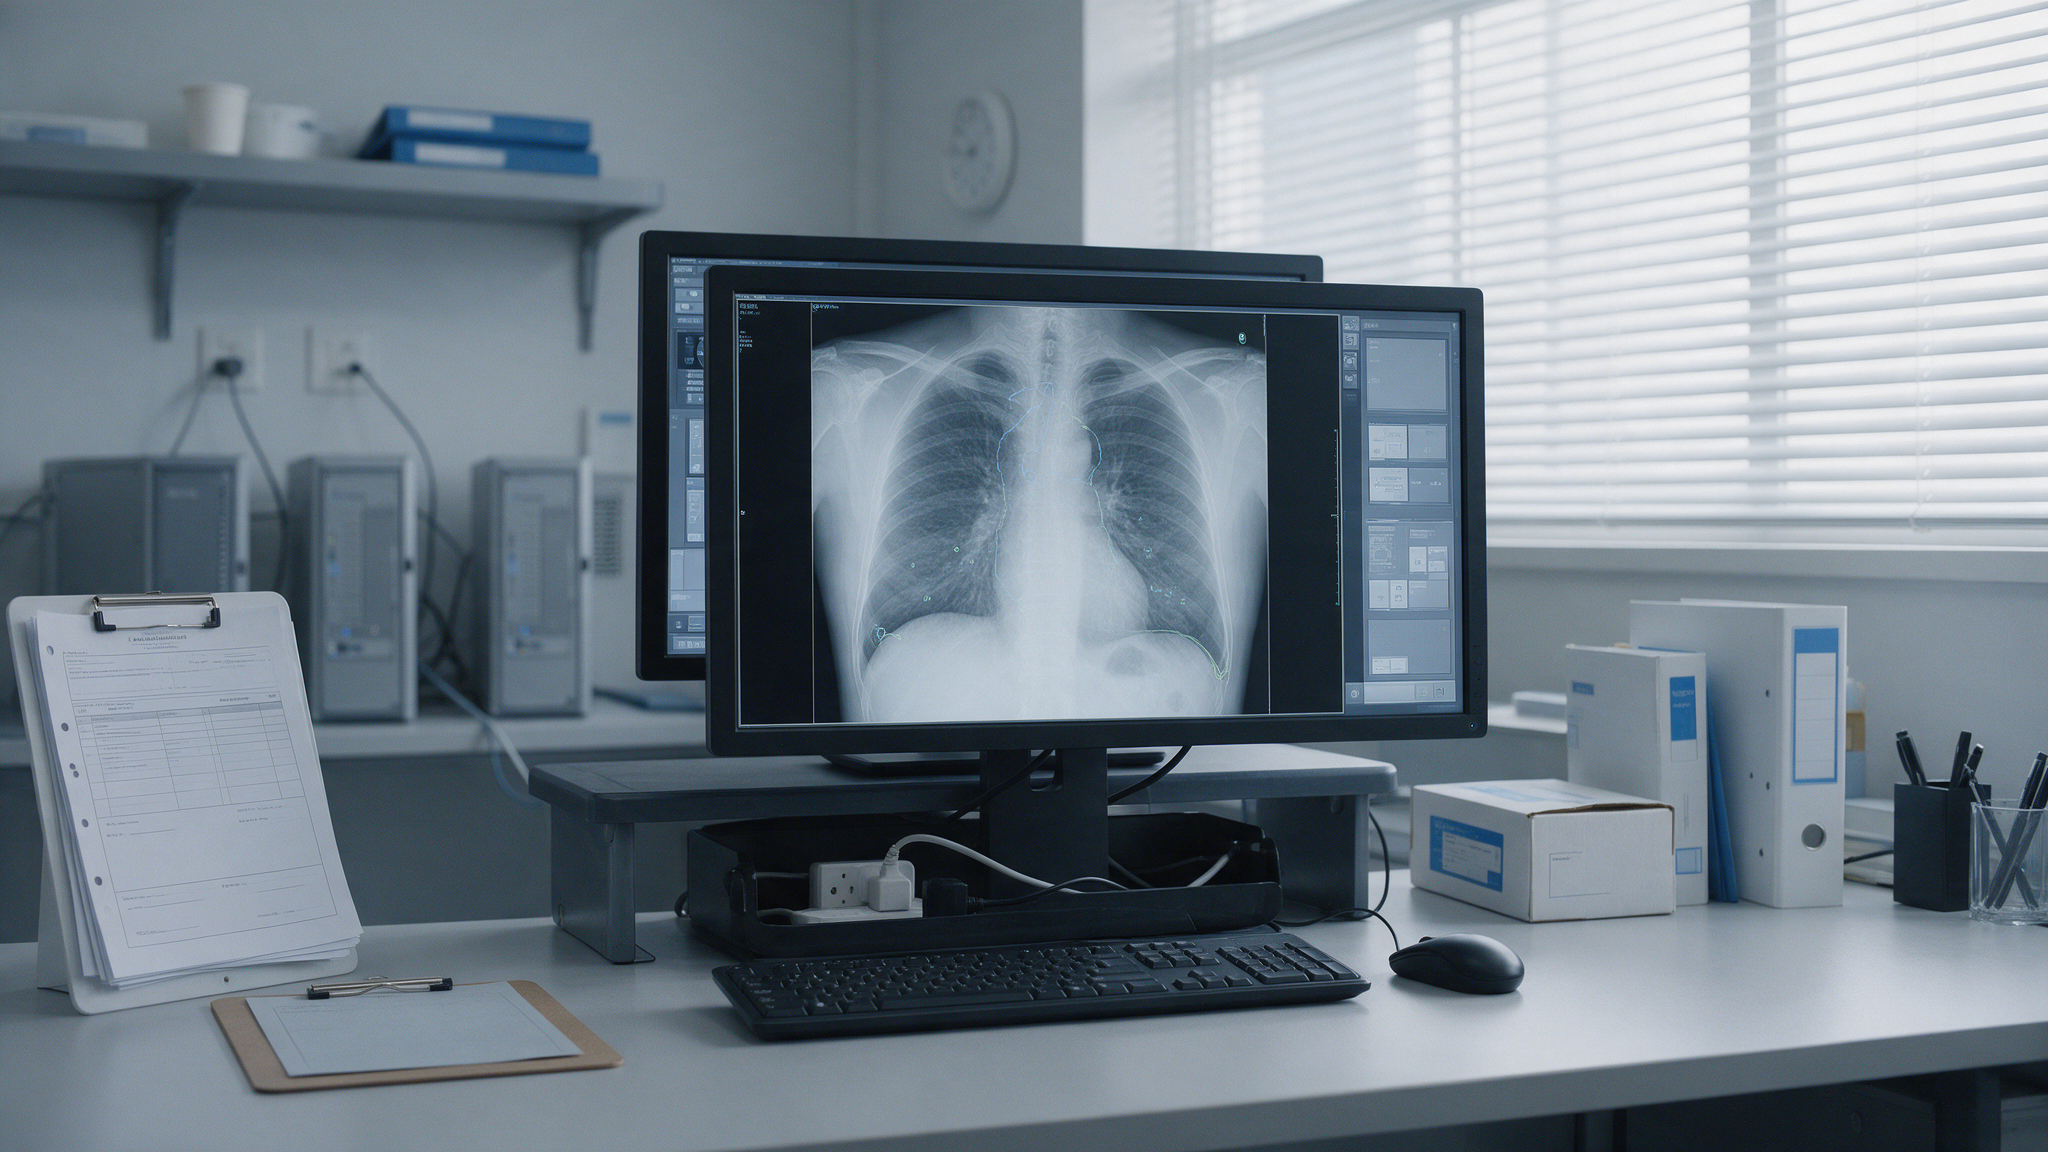
FDA opublikowała ostateczną decyzję dotyczącą radiologicznego oprogramowania CAD, CADx i CADt. Regulator nie zgodził się na częściowe zwolnienie wskazanych typów wyrobów z obowiązku zgłoszenia przed wprowadzeniem ich na rynek. W praktyce oznacza to, że producenci tych urządzeń nadal muszą przejść procedurę 510(k) i uzyskać zgodę FDA przed rozpoczęciem sprzedaży w Stanach Zjednoczonych.
Cztery grupy wyrobów pozostają w ścieżce 510(k)
Sprawa dotyczy czterech kategorii wyrobów radiologicznych określonych w 21 CFR Part 892. Obejmują one software wspierający diagnostykę zmian podejrzanych o nowotwór, analizatory obrazu medycznego, radiologiczne systemy triage i notification oraz oprogramowanie łączące funkcje detekcji i diagnostyki. Wszystkie te grupy nadal podlegają obowiązkowi premarket notification.
Wniosek o częściowe zwolnienie został złożony w październiku 2025 r. w imieniu Harrison.ai. Propozycja zakładała możliwość skorzystania ze zwolnienia przez producentów, którzy mieli już określone wcześniejsze clearance i wdrożyli dodatkowe działania post market, transparentność oraz szkolenia. FDA odmówiła petycji w kwietniu 2026 r., a wrześniowy final order formalizuje tę decyzję.
Znaczenie dla producentów software medycznego
Regulator wskazał, że dostępne informacje nie wykazały, iż 510(k) nie jest potrzebne do zapewnienia bezpieczeństwa i skuteczności objętych petycją wyrobów. Dla producentów oznacza to utrzymanie konieczności przygotowania dokumentacji przedrynkowej, w tym wykazania substantial equivalence w odpowiednim zakresie.
Decyzja jest istotna szczególnie dla firm rozwijających algorytmy, które po pierwszym clearance chcą szybko rozszerzać portfolio lub kolejne funkcje. Sam fakt posiadania wcześniejszego produktu z clearance nie tworzy automatycznej ścieżki zwolnienia dla kolejnych urządzeń w tych kategoriach.
Regulacja AI pozostaje powiązana z kontrolą całego cyklu życia
Med Industry opisywał wcześniej konsultacje FDA dotyczące generatywnej AI w wyrobach medycznych. Tam regulator analizował między innymi zarządzanie zmianą, dowody przedrynkowe i monitoring działania po wdrożeniu. Final order dla CAD i CADt dotyczy innego procesu prawnego, ale oba tematy pokazują, że dla software medycznego FDA nadal łączy dostęp do rynku z formalną oceną funkcji wyrobu i późniejszym nadzorem.
Dla zespołów Regulatory Affairs praktyczne znaczenie tej decyzji polega na konieczności uwzględnienia pełnej ścieżki 510(k) w planowaniu zmian produktu, harmonogramach R&D i strategii komercjalizacji w USA.
Opracowanie własne na podstawie:
- U.S. Food and Drug Administration. Medical Devices; Exemption From Premarket Notification: Radiology Computer-Aided Detection and/or Diagnosis Devices and Computer-Aided Triage and Notification Devices, 91 FR 58817, 17 września 2026 r.

Czytaj również
Zobacz wszystkie

Informacja profesjonalna (MDR)
Portal przeznaczony jest wyłącznie dla profesjonalistów. Zawarte tu treści o charakterze technicznym i regulacyjnym dotyczą Rozwoju, produkcji oraz certyfikacji wyrobów medycznych i są kierowane do producentów oraz dostawców. Materiały nie są przeznaczone dla osób trzecich, nie stanowią porad medycznych ani ofert dla konsumentów. Wejście do serwisu oznacza potwierdzenie statusu profesjonalisty.