
TaeWoong Medical USA z FDA 510(k) clearance dla stentu SPAXUS
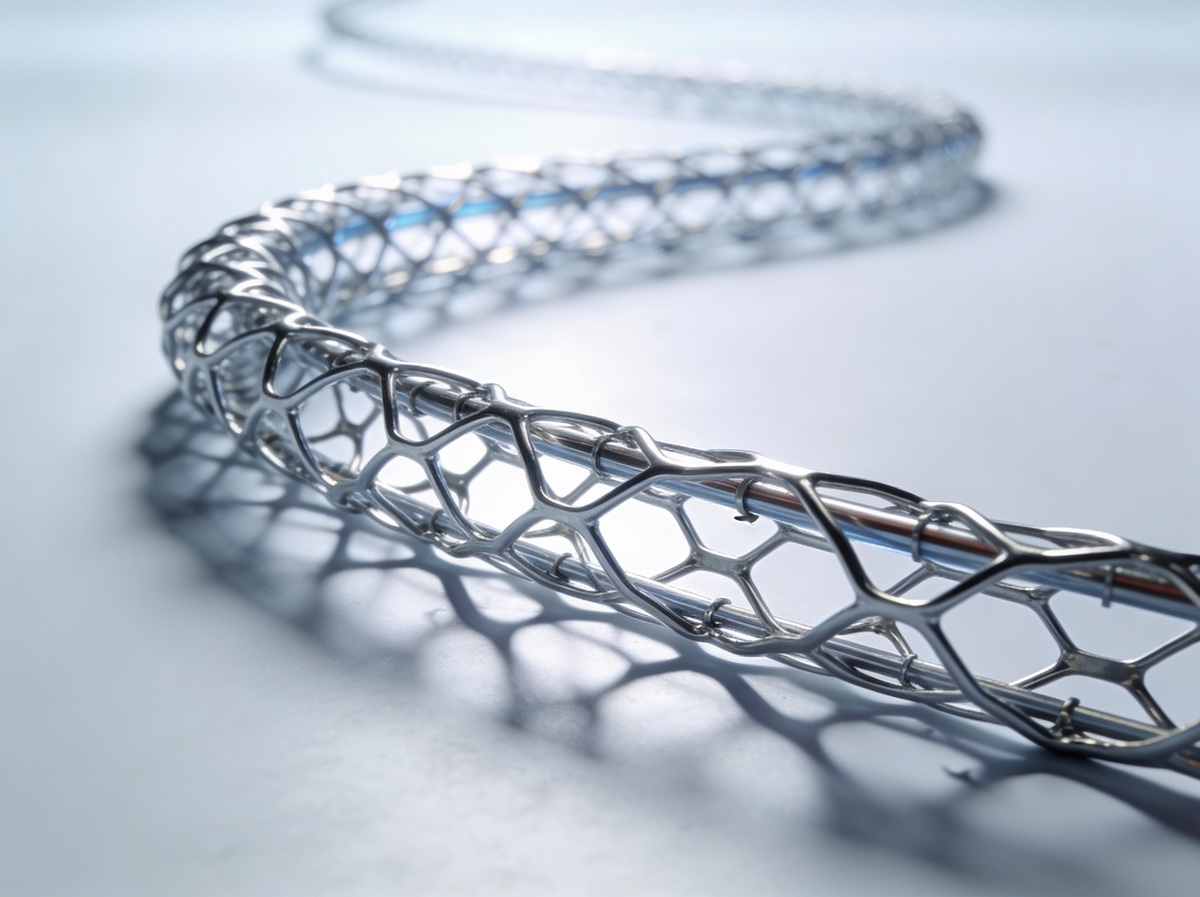
TaeWoong Medical USA poinformował o uzyskaniu FDA 510(k) clearance dla Niti-S SPAXUS Stent, samorozprężalnego, w pełni pokrytego metalowego stentu przeznaczonego do procedur endoskopowych wykonywanych pod kontrolą ultrasonografii endoskopowej.
TaeWoong Medical USA otrzymał FDA 510(k) clearance dla Niti-S SPAXUS Stent. Komunikat firmy został opublikowany 1 maja 2026 r. i dotyczy wyrobu rozwijanego dla procedur EUS-guided transluminal drainage, czyli endoskopowych zabiegów drenażowych wykonywanych pod kontrolą ultrasonografii endoskopowej. Według informacji producenta SPAXUS jest w pełni pokrytym, samorozprężalnym stentem metalowym, projektowanym z myślą o stabilnym połączeniu struktur anatomicznych w procedurach transluminalnych.
W dokumentacji FDA wyrób został oceniony w procedurze 510(k) jako substantially equivalent wobec urządzeń referencyjnych. To ważne rozróżnienie redakcyjne: FDA 510(k) clearance nie jest tym samym co premarket approval. W praktyce oznacza, że producent wykazał zasadniczą równoważność wyrobu wobec urządzenia już obecnego na rynku amerykańskim, a nie że produkt przeszedł ścieżkę właściwą dla wszystkich wyrobów wysokiego ryzyka. W komunikacji branżowej trzeba więc używać precyzyjnego określenia „FDA 510(k) clearance”, bez zamiany go na „approval”.
SPAXUS został zaprojektowany jako wyrób do procedur wykonywanych w bardzo wymagającym środowisku anatomicznym i proceduralnym. Producent wskazuje m.in. konstrukcję typu bi-flange, która ma ograniczać ryzyko migracji, oraz silikonowe pokrycie mające wspierać szczelność w miejscu implantacji. Z punktu widzenia projektowania wyrobów medycznych są to parametry istotne, ponieważ w tego typu rozwiązaniach znaczenie ma nie tylko sam materiał, ale także geometria, radial force, sposób dostarczania, kompatybilność z procedurą oraz przewidywalność zachowania wyrobu po umieszczeniu w organizmie.
Dla producentów wyrobów medycznych informacja jest istotna nie tylko dlatego, że dotyczy wejścia specjalistycznego stentu na rynek USA. To także przykład, jak ważna staje się strategia regulacyjna dla firm, które rozwijają wyroby o wąskim, specjalistycznym zastosowaniu. W praktyce rynkowej nawet bardzo dobrze zaprojektowany wyrób nie może być skutecznie komercjalizowany bez kompletnej dokumentacji, porównania z predicate device, danych bezpieczeństwa i jednoznacznego opisania intended use.
Ten temat warto powiązać z wcześniejszym materiałem Med Industry dotyczącym systemu Trident II firmy Stryker w Indiach, ponieważ oba przykłady pokazują, jak producenci rozwijają wyroby implantacyjne i zabiegowe w konkretnych segmentach rynku, a nie w oderwaniu od ścieżki regulacyjnej i wdrożeniowej. Zobacz również: Stryker wprowadza system Trident II w Indiach. Ortopedia implantacyjna zwiększa tempo modernizacji.
W dokumentacji 510(k) dla SPAXUS pojawia się również odniesienie do danych klinicznych. FDA summary wskazuje, że clinical success osiągnięto u 33 z 34 analizowanych pacjentów, czyli 97,1 proc. Takie dane należy traktować wyłącznie w granicach dokumentacji regulacyjnej i nie rozszerzać ich na zbyt szerokie wnioski kliniczne. Dla redakcji najbezpieczniejsze jest wskazanie, że takie dane były częścią dokumentacji, bez formułowania ocen typu „przełom”, „nowy standard” czy „istotna przewaga kliniczna”.
Z perspektywy sektora medtech decyzja FDA pokazuje też, że specjalistyczne wyroby endoskopowe pozostają ważnym obszarem rozwoju. Producenci konkurują nie tylko zakresem wskazań, ale także konstrukcją wyrobu, łatwością implantacji, stabilnością pozycjonowania i kompatybilnością z praktyką zabiegową. W przypadku urządzeń przeznaczonych do procedur EUS ważne jest również to, jak wyrób funkcjonuje w całym ekosystemie: endoskop, system obrazowania, akcesoria, narzędzia dostarczające i procedury kontroli jakości.
Dla dostawców komponentów i usług dla sektora medical devices temat jest czytelny: rozwój takich wyrobów wymaga precyzyjnej obróbki metalu, kontroli powłok, badań materiałowych, walidacji procesów, sterylizacji, pakowania oraz dokumentacji ryzyka. Warto więc czytać ten news nie tylko jako informację o jednym stencie, ale jako przykład kierunku, w którym rozwija się segment wysokospecjalistycznych wyrobów do procedur małoinwazyjnych.
Wcześniej na Med Industry opisywaliśmy również rozwój zaplecza CDMO dla wyrobów małoinwazyjnych w Azji, co dobrze uzupełnia ten temat od strony produkcyjnej i łańcucha dostaw. Zobacz: Quasar Medical otwiera nowy zakład w Tajlandii. CDMO wzmacnia produkcję wyrobów małoinwazyjnych.
Opracowanie własne na podstawie:
TaeWoong Medical USA
Data publikacji: 1 maja 2026
Link bezpośredni: https://www.businesswire.com/news/home/20260501159737/en/TaeWoong-Medical-USA-Receives-FDA-510k-Clearance-for-SPAXUS-Expanding-Its-EUS-Therapeutic-Portfolio
oraz FDA 510(k) Summary K252648
Data dokumentu: 13 marca 2026
Link bezpośredni: https://www.accessdata.fda.gov/cdrh_docs/pdf25/K252648.pdf

Czytaj również
Zobacz wszystkie

Informacja profesjonalna (MDR)
Portal przeznaczony jest wyłącznie dla profesjonalistów. Zawarte tu treści o charakterze technicznym i regulacyjnym dotyczą Rozwoju, produkcji oraz certyfikacji wyrobów medycznych i są kierowane do producentów oraz dostawców. Materiały nie są przeznaczone dla osób trzecich, nie stanowią porad medycznych ani ofert dla konsumentów. Wejście do serwisu oznacza potwierdzenie statusu profesjonalisty.