
FDA publikuje Early Alert dla systemów resuscytacji noworodków GE HealthCare
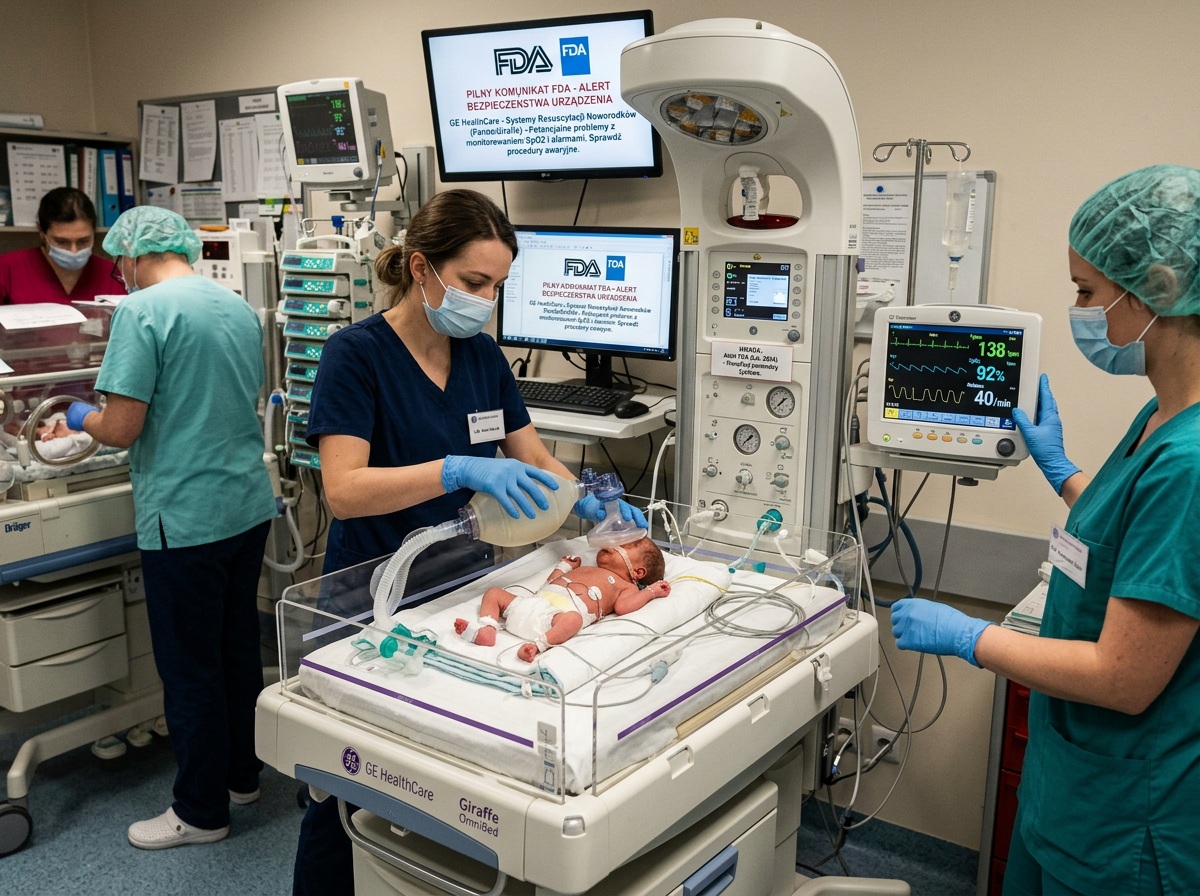
FDA opublikowała Early Alert dotyczący wybranych systemów resuscytacji noworodków GE HealthCare. Komunikat obejmuje urządzenia Giraffe i Panda wyposażone w blender M1091607-R, w których może dojść do niezgodności między ustawionym a rzeczywiście dostarczanym stężeniem tlenu.
FDA opublikowała Early Alert dotyczący wybranych systemów resuscytacji noworodków GE HealthCare. Komunikat dotyczy urządzeń Infant Resuscitation Systems and Warmers wyposażonych w blender M1091607-R. Według FDA firma GE HealthCare wysłała do klientów pismo zalecające korektę objętych urządzeń przed ich dalszym użyciem.
Alert obejmuje między innymi systemy Giraffe6 Stand-Alone Infant Resuscitation System, Giraffe6 Warmer with Integrated Resuscitation System, Panda Warmer with Integrated Resuscitation System, Panda Freestanding Warmer oraz sam komponent Service Blender Includes Standoffs and Knob M1091607-R. FDA udostępniła również listę numerów seryjnych objętych problemem.
Na czym polega problem w systemach GE HealthCare
Według informacji FDA, GE HealthCare wskazała, że w określonych zintegrowanych i samodzielnych systemach resuscytacji może dojść do poluzowania trzpienia pokrętła blendera powietrza i tlenu. Może to wpływać na stężenie tlenu dostarczane przez urządzenie. W praktyce oznacza to ryzyko sytuacji, w której pacjent otrzymuje mieszaninę o innym stężeniu tlenu niż ustawione przez użytkownika. FDA wskazuje, że potencjalnym skutkiem może być hipoksja albo hiperoksja.
To istotne z punktu widzenia kontroli jakości i nadzoru nad wyrobami używanymi w intensywnej opiece neonatologicznej. W przypadku urządzeń wykorzystywanych przy resuscytacji noworodków precyzja działania układu podawania mieszaniny gazowej ma bezpośrednie znaczenie dla bezpieczeństwa procedury.
FDA podaje, że do 20 maja 2026 roku GE HealthCare nie zgłosiła poważnych obrażeń ani zgonów związanych z tym problemem. Informacja ta jest ważna redakcyjnie, ponieważ oddziela samo ryzyko techniczne od potwierdzonych następstw klinicznych.
Zalecenia dla użytkowników urządzeń
FDA wskazuje, że objęte urządzenia powinny zostać zidentyfikowane i usunięte z użycia do czasu korekty. Jeżeli urządzenie musi być użyte przed wykonaniem działań serwisowych, GE HealthCare zaleca dodatkowe środki ostrożności. Obejmują one między innymi wykonanie kontroli przed użyciem, sprawdzenie urządzenia zgodnie z instrukcją użytkownika oraz przeprowadzenie kontroli stężenia tlenu opisanej w dokumentacji serwisowej.
Jeżeli kontrola przed użyciem nie zostanie zakończona pomyślnie albo test stężenia tlenu nie spełni specyfikacji, urządzenie powinno zostać wycofane z użycia. Firma zaleciła także ocenę zapasów serwisowych pod kątem objętych blenderów oraz kwarantannę tych komponentów, których dotyczy alert.
Z perspektywy działów jakości i serwisu taki komunikat oznacza konieczność szybkiego przejścia od identyfikacji urządzeń do działań operacyjnych: sprawdzenia numerów seryjnych, aktualizacji dokumentacji, poinformowania użytkowników wewnętrznych oraz zabezpieczenia sprzętu do czasu korekty.
Znaczenie dla producentów i rynku wyrobów medycznych
Early Alert FDA dla systemów GE HealthCare pokazuje, jak duże znaczenie ma kontrola komponentów odpowiedzialnych za parametry pracy urządzenia. W tym przypadku problem nie dotyczy całej koncepcji systemu resuscytacji, lecz określonego elementu technicznego, który może wpływać na finalny parametr podawany pacjentowi.
Dla producentów wyrobów medycznych jest to przykład, że nadzór po wprowadzeniu wyrobu do obrotu nie kończy się na analizie reklamacji. Wymaga także powiązania danych serwisowych, numerów seryjnych, identyfikowalności komponentów i komunikacji z użytkownikami. FDA w swoim komunikacie przypomina również znaczenie systemu UDI, który ma pomagać w identyfikacji urządzeń od produkcji i dystrybucji po użycie u pacjenta.
W Med Industry opisywaliśmy już znaczenie identyfikowalności i dokumentacji w sektorze wyrobów medycznych, między innymi w kontekście EUDAMED:
https://medindustry.pl/artykul/eudamed-obowiazkowy-moduly-producentow-wyrobow-medycznych/
Ten przypadek dobrze pokazuje, dlaczego identyfikacja wyrobu, numerów seryjnych i komponentów pozostaje jednym z ważnych elementów bezpieczeństwa oraz zgodności regulacyjnej.
Opracowanie własne na podstawie:
FDA / Early Alert
Infant Resuscitation System Issue from GE HealthCare
Data publikacji: 5 czerwca 2026
Link bezpośredni: https://www.fda.gov/medical-devices/medical-device-recalls-and-early-alerts/early-alert-infant-resuscitation-system-issue-ge-healthcare

Czytaj również
Zobacz wszystkie

Informacja profesjonalna (MDR)
Portal przeznaczony jest wyłącznie dla profesjonalistów. Zawarte tu treści o charakterze technicznym i regulacyjnym dotyczą Rozwoju, produkcji oraz certyfikacji wyrobów medycznych i są kierowane do producentów oraz dostawców. Materiały nie są przeznaczone dla osób trzecich, nie stanowią porad medycznych ani ofert dla konsumentów. Wejście do serwisu oznacza potwierdzenie statusu profesjonalisty.